




 Zuhause
 Produkte
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.

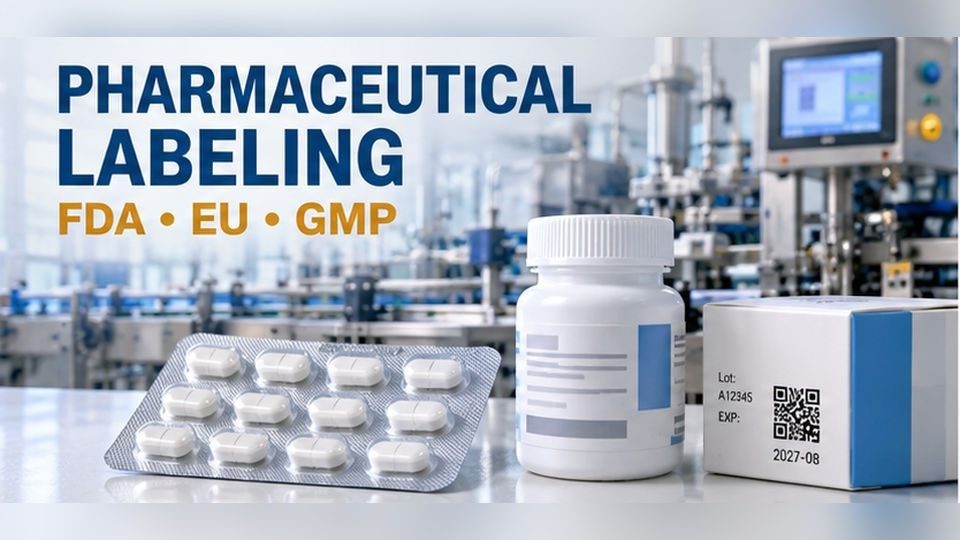
Auf einem Karton steht möglicherweise 10 mg, während der Blister im Inneren 20 mg Tabletten enthält, oder eine Flasche trägt das Verfallsdatum der vorherigen Charge. Die Anforderungen an die Kennzeichnung von Arzneimitteln betreffen sowohl die Informationen, die Patienten benötigen, als auch die Kontrollen, die sie mit dem korrekten Medikament verbinden.
Die Kennzeichnungsvorschriften in den USA und der EU unterscheiden sich, aber Verpackungsteams stehen vor derselben Herausforderung: dem Abgleich von genehmigten Grafiken, Komponenten und variablen Daten. Im Folgenden werden die FDA- und EU-Vorschriften erläutert sowie die Anwendung von GMP-Kontrollen und Maschinen beschrieben.
Beginnen Sie mit der fertigen Packung in Ihrer Hand. Sie kann eine Primärverpackung – die Flasche oder den Blister, die bzw. der das Medikament berührt –, einen Umkarton und eine Packungsbeilage umfassen. Die erforderlichen Informationen hängen von dem zugelassenen Produkt und Markt ab; es gibt keine globale Vorlage.
Die meisten Arzneimitteletiketten helfen dem Anwender, drei Fragen zu beantworten: Um welches Medikament handelt es sich? Wie sollte es sicher angewendet werden? Ist diese Packung rückverfolgbar? Die Tabelle zeigt gängige Felder, keine universelle Liste gesetzlicher Anforderungen.
|
Information |
Was sie dem Leser oder Hersteller vermittelt |
Wo sie erscheinen kann |
|---|---|---|
|
Produktname und Wirkstärke |
Unterscheidet ein Medikament oder eine Dosierung von einer anderen |
Flasche, Blister, Karton |
|
Wirkstoff, Darreichungsform und Inhalt |
Identifiziert die Formulierung und Packungspräsentation |
Normalerweise gut sichtbar auf der Außenverpackung; gegebenenfalls an anderer Stelle |
|
Anweisungen, Vorsichtsmaßnahmen und Aufbewahrung |
Hilft Menschen, das Medikament richtig anzuwenden und aufzubewahren |
Packungskennzeichnung und/oder Packungsbeilage, je nach Produkt |
|
Chargen- oder Lot-Nummer |
Verbindet Packungen mit Herstellungs- und Qualitätsaufzeichnungen |
Entsprechende Verpackungsebenen |
|
Verfallsdatum |
Identifiziert das genehmigte Haltbarkeitslimit |
Entsprechende Verpackungsebenen |
|
Unternehmens- oder Zulassungsangaben |
Identifiziert die verantwortliche Einheit |
Wie vom Markt gefordert |
|
Barcode oder eindeutige Kennung |
Ermöglicht Identifizierung oder Rückverfolgbarkeit wo erforderlich |
Standort und Format hängen von der Vorschrift ab |
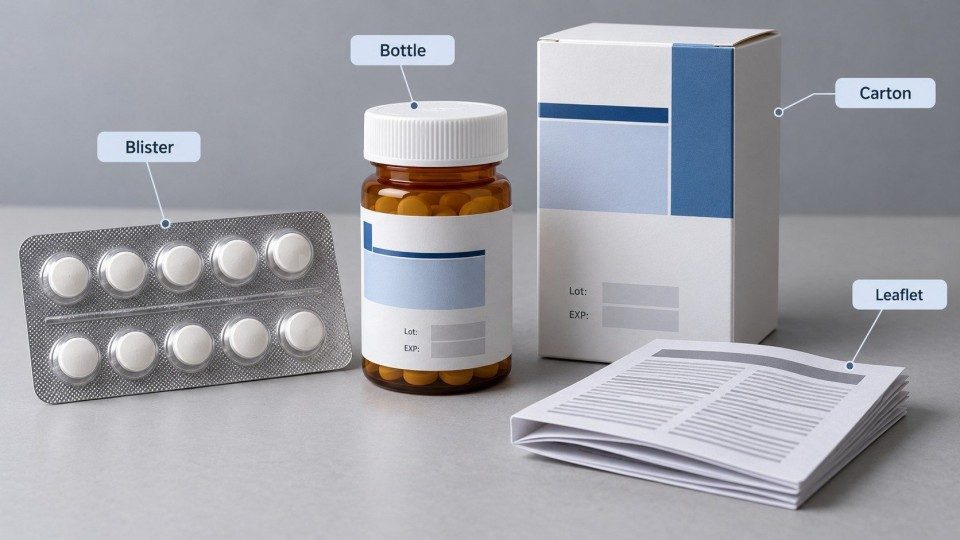
Eine Chargennummer und eine Seriennummer sind nicht dasselbe. Alle Kartons aus einer Produktionscharge können sich ihre Chargennummer teilen, während jeder Karton im Rahmen eines anwendbaren Serialisierungssystems eine andere Seriennummer erhalten kann. Ein lesbarer Barcode kann dennoch auf das falsche Produkt gedruckt werden.
Informationen zu Code-Definitionen finden Sie in unserem Leitfaden zu Medikamentenetiketten-Codes. Hier konzentrieren wir uns auf regulatorische Anforderungen und die Verpackungskontrolle.
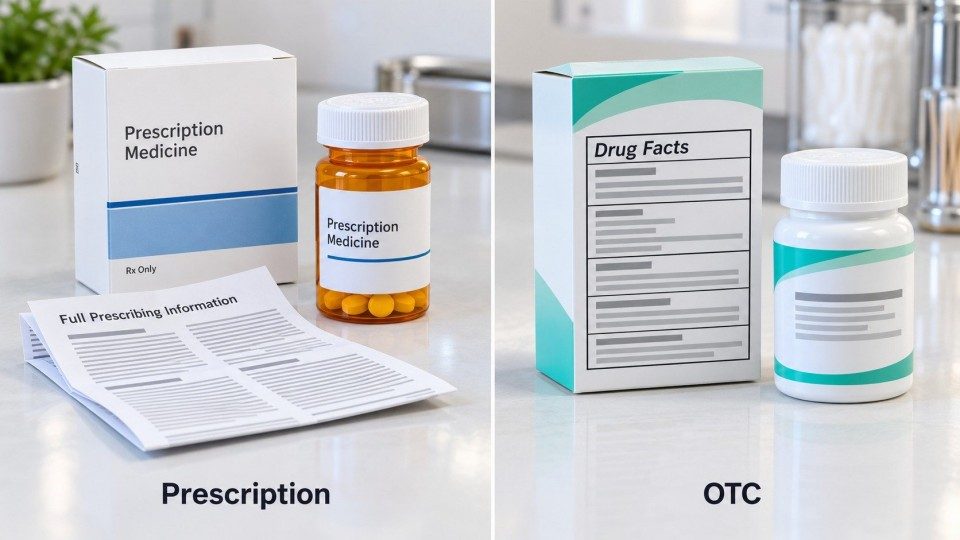
Bei Medikamenten, die in den Vereinigten Staaten verkauft werden, ist die erste Unterscheidung zwischen verschreibungspflichtig (Rx) und rezeptfrei (OTC). Sie verwenden unterschiedliche Kennzeichnungsformate. 21 CFR Part 201 regelt die Arzneimittelkennzeichnung; Part 211 befasst sich mit Kontrollen gegen Verwechslungen bei der Verpackung. Beginnen Sie stets mit der zugelassenen oder anderweitig anwendbaren Kennzeichnung des Produkts.
Verschreibungspflichtige Medikamente benötigen Informationen zu Anwendungsgebieten, Dosierung, Kontraindikationen, Warnhinweisen und Nebenwirkungen. Für Produkte in ihrem Geltungsbereich legen 21 CFR 201.56 und 201.57 den Inhalt und das Format dieser Fachinformation fest, einschließlich der Abschnitte Highlights und vollständige Fachinformation (Full Prescribing Information).
Das gesamte Verschreibungsdokument gehört nicht auf ein Flaschenetikett. Die physische Verpackung hat ihre eigenen Anforderungen; Teams kontrollieren Behälteretiketten, Kartons und Fachinformationsmaterialien separat.
Stellen Sie sich einen Hersteller vor, der dieselbe Tablette in den Wirkstärken 10 mg und 20 mg liefert. Kartons können ähnlich aussehen, und beide Blistergrößen passen möglicherweise in dieselbe Kartoniermaschine. Vor der Durchführung des 10 mg Auftrags muss das Team bestätigen, dass die gedruckte Blisterfolie, der Karton und die Packungsbeilage alle zur 10 mg Präsentation gehören. Ein perfekt gedruckter 10 mg Karton, der einen 20 mg Blister enthält, ist nach wie vor die falsche Packung. Druckerprüfungen allein erkennen dies nicht.
Die meisten rezeptfreien US-Arzneimittel verwenden eine standardisierte Drug-Facts-Tafel. 21 CFR 201.66 legt deren standardisierte Abschnitte fest, darunter Wirkstoff (Active ingredient), Zweck (Purpose), Anwendungsgebiete (Uses), Warnhinweise (Warnings), Anwendung (Directions), Sonstige Angaben (Other information) und Inhaltsstoffe (Inactive ingredients), vorbehaltlich der geltenden Regeln und Ausnahmen.
Betrachten Sie zwei Erkältungsmedizinkartons mit nahezu identischem Branding, aber unterschiedlichen Wirkstoffen oder Anweisungen. Älteres Design enthält möglicherweise den richtigen Chargencode, aber die falsche Warnung. Die Verpackungsprüfung muss daher die genehmigte Drug-Facts-Version identifizieren und nicht einfach bestätigen, dass irgendein Etikett angebracht wurde. Wenden Sie die OTC-Vorlage nicht auf verschreibungspflichtige Medikamente an.
Strichcoderegeln sind separat. 21 CFR 201.25 deckt bestimmte verschreibungspflichtige Medikamente, biologische Produkte und bestimmte OTC-Arzneimittel für den Krankenhausgebrauch ab, unter Ausschluss von Ausnahmen und Befreiungen. Für erfasste Produkte sieht die Regel im Allgemeinen einen linearen Strichcode vor, der den entsprechenden National Drug Code (NDC) enthält.
Der Drug Supply Chain Security Act (DSCSA) befasst sich mit der serialisierten Produktidentifikation und -verfolgung für erfasste verschreibungspflichtige Arzneimittelpackungen und homogene Paletten. Er unterscheidet sich von der Barcodierung nach Teil 201. Legen Sie die erforderlichen Daten, das Format und den Verifizierungspunkt für jeden Codierer fest; andernfalls kann ein Scanner den falschen Code akzeptieren.
Die EU-Vorschriften unterscheiden zwischen Umverpackung, Behältnis (Primärverpackung) und Packungsbeilage. Die Richtlinie 2001/83/EG, insbesondere die Artikel 54–63, beschreibt die wesentlichen Angaben, die Aufmachung und die Sprachregeln. EMA-QRD-Vorlagen helfen bei der Gestaltung des genehmigten Textes, ersetzen jedoch nicht die Gesetzgebung.
Gemäß Artikel 54 muss die Umverpackung – oder bei Fehlen einer solchen die unmittelbare Verpackung – bestimmte Angaben aufweisen. Dazu gehören die Produktidentität, relevante Angaben zu Zusammensetzung und Verabreichung, der Inhalt, entsprechende Warnhinweise, das Verfalldatum, die Chargennummer und Zulassungsdetails. Das Layout muss dem zugelassenen Produkt und Markt entsprechen.
Artikel 55 befasst sich sodann mit der Primärverpackung. Faltschachteln bieten mehr Druckfläche als Blisterfolie, die zudem Siegel- und Schneidkanten aufweist. Für bestimmte Blisterpackungen, die sich in einer Umverpackung befinden, gestattet Artikel 55 Absatz 2 eine verkürzte Liste von Angaben, darunter den Namen des Arzneimittels, den Inhaber der Genehmigung für das Inverkehrbringen, das Verfalldatum und die Chargennummer. Gehen Sie nicht davon aus, dass dieselbe verkürzte Liste für einen Blister ausreicht, der ohne Umverpackung verkauft wird.
Pflegen Sie separate, verknüpfte Druckvorlagen für Faltschachteln und Folien. Prüfen Sie für einen neuen Markt, ob sich auch Folie, Packbeilage und Sprache ändern müssen.
Die Packbeilage ist eine regulierte Komponente. Die Artikel 58–59 regeln unter den geltenden Bedingungen, ob eine Packbeilage erforderlich ist und was sie enthalten muss; die Artikel 56 und 56a regeln die Aufmachung und Brailleschrift, und Artikel 63 regelt die Anforderungen an die Marktsprache und Ausnahmen.
An einer Kartonierliniedie mehrere EU-Märkte bedienen, können zwei Packungsbeilagen auf exakt dieselbe Größe gefaltet werden. Ein Präsenzsensor bestätigt das Einlegen, jedoch nicht zwangsläufig, ob es sich um die deutsche oder französische Version handelt. Identitätsprüfungen und eine kontrollierte Materialausgabe begegnen diesem Risiko. Die aktuelle kommentierte QRD-Vorlage der EMA für Humanarzneimittel, Version 10.4, ist eine nützliche Referenz bei der Erstellung dieses Artworks.
Nicht jedes in der EU verkaufte Arzneimittel benötigt eine Serialisierung. Artikel 54a und die Delegierte Verordnung (EU) 2016/161 der Kommission legen Sicherheitsmerkmal-Anforderungen für Arzneimittel in ihrem Geltungsbereich fest, mit definierten Einsschlüssen, Ausschlüssen und Ausnahmen. Erfasste Packungen erfordern im Allgemeinen eine eindeutige Kennung und eine Vorrichtung gegen Manipulation.
Die eindeutige Kennung umfasst einen Produktcode, eine Seriennummer, eine Chargennummer, ein Verfallsdatum und gegebenenfalls eine zusätzliche nationale Nummer. Sie verwendet einen 2D-Data-Matrix-Code, der sich im Allgemeinen auf der Umverpackung befindet, sofern eine solche vorhanden ist.
Die Linie muss Serialisierungsdaten empfangen, diese auf den korrekten Faltschachteln aufdrucken, Inhalt und Qualität verifizieren sowie verworfene Kennungen verwalten. Artikel 6 der Verordnung 2016/161 befasst sich mit der Druckqualität; er sollte nicht als pauschale Spezifikation für jeden Scanner oder jedes Arzneimittel betrachtet werden.
Dieselbe Information erzeugt unterschiedliche Risiken auf Blisterfolie, Flaschenetiketten und Faltschachteln. Die Linie muss die Komponenten kontrollieren, die jede Packung identifizieren.
Eine Blisterverpackungsmaschine formt oder liefert Näpfe, füllt diese mit Tabletten oder Kapseln und versiegelt sie mit Deckelmaterial. Wenn die falsche vorgedruckte Folienrolle eingelegt wird, kann jeder versiegelte Blister den falschen Produktnamen oder die falsche Stärke aufweisen, selbst wenn der Versiegelungsprozess technisch einwandfrei ist.
Überprüfen Sie vor dem Start die Identität der Folie; prüfen Sie dann die Registrierung sowie Chargen- und Verfallsdaten auf den ersten akzeptierten Blistern und in definierten Intervallen. Die Anwesenheitskontrolle des Produkts erkennt leere Näpfe; sie allein überprüft jedoch nicht, ob das korrekte Folienlayout verwendet wurde. Ein nachgeschalteter Kartonierer muss das Produkt weiterhin mit der Faltschachtel abgleichen.
Auf einer Tabletten- oder Kapselzähl- und -abfülleinrichtung kann die Reihenfolge Zählen, Abfüllen, Verschließen, Induktionssiegeln, Etikettieren und Codieren sein. Stimmen Sie Flaschengröße, Etikettenrolle und Codierauftrag auf den Auftrag ab.
Eine Rundflaschen-Etikettiermaschine kann ein Rundum- oder Teiletikett aufbringen, aber eine exakte Platzierung belegt nicht die Produktidentität. Flaschen-/SKU-Prüfungen, ein Etikettenleser oder ein nachgeschaltetes OCR/OCV-System können je nach Produkt und installierter Ausrüstung angemessen sein. Prüfen Sie, wie Krümmungen, Nähte und Reflexionen die Lesbarkeit beeinflussen.
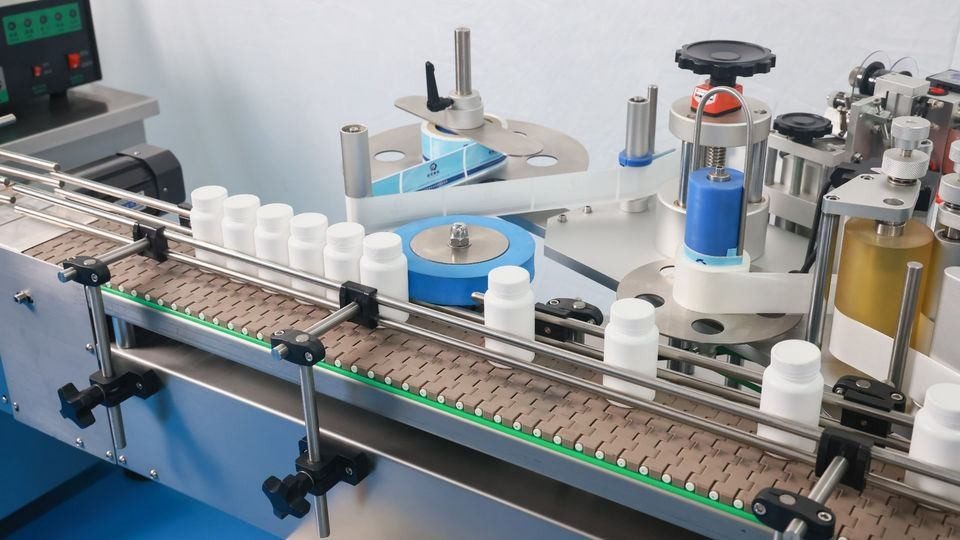
Eine pharmazeutische Kartoniermaschine kann Blister oder Flaschen einlegen, eine Packungsbeilage hinzufügen und die Faltschachtel verschließen. Korrekte Komponenten können dennoch zu unterschiedlichen Aufträgen gehören. Der Kartonierer profitiert daher von klar identifizierten Produkt- und Faltschachtelmaterialien, zuverlässigen Packungsbeilagenprüfungen, Chargen-/Verfallsüberprüfung und einer bestätigten Ausschleusung nicht übereinstimmender Packungen.
|
Verpackungsaspekt |
Beispielfehler |
Maßnahme, die dies adressiert |
|---|---|---|
|
Blisterfolienwechsel |
20-mg-Folie für eine 10-mgCharge eingelegt |
Folienartwork und Wirkstärke vor dem Siegeln bestätigen |
|
Flaschenetikettierung |
Etikett von einer anderen SKU auf gefüllte Flaschen aufgebracht |
Flaschen-/Produkt- und Etikettenidentitäten abgleichen |
|
Packungsbeilagenzuführung |
Korrekte Anzahl an Packungsbeilagen, falsche Marktsprache |
Identität der Packungsbeilage überprüfen, nicht nur das Vorhandensein |
|
Serialisierte Faltschachtel |
Data Matrix druckt, kann aber nicht zuverlässig gelesen werden |
Codierte Daten, Druckqualität und Ausschleusung prüfen |
Dies sind technische Steuerungsinstrumente, keine universell vorgeschriebenen Maschinenmerkmale.
GMPdas genehmigte Artwork in einen kontrollierten Produktionsprozess. In den USA regeln 21 CFR 211.122 und 211.125 Verpackungs- und Etikettierungsmaterialien sowie deren Ausgabe; 211.130 und 211.134 behandeln Verpackungslinienkontrollen und Endpackungsprüfungen. EU GMP Teil I, Kapitel 5 deckt in ähnlicher Weise gedruckte Materialien, Linienräumung, Überdruckung und In-Prozess-Kontrolle ab.
Kehren wir zum Beispiel mit 10 mg/20 mg zurück. Der 20-mg-Auftrag ist beendet und das Team bereitet die Maschine für die 10-mg-Produktion vor. Eine Faltschachtel verbleibt im Magazin; der Drucker speichert noch das vorherige Los; eine Ersatzfolienrolle liegt neben der Linie. Jedes einzelne davon kann eine falsch etikettierte Packung erzeugen.
Eine ordnungsgemäße Linienräumung entfernt vorherige Produkte, Etiketten, Faltschachteln, Folien, Beilagen, Codemuster und ungeeignete Aufzeichnungen aus dem Arbeitsbereich. Das Team gibt dann die genehmigten 10-mg-Komponenten aus und prüft sie, setzt den Druckerauftrag zurück, verifiziert das neue Linienrezept und dokumentiert die Räumung. Dies verhindert Verwechslungen, bevor sie die Endprüfung erreichen.
Folgen Sie einem Verpackungsauftrag von der Vorbereitung bis zur Freigabe:
Die Etikettenabstimmung vergleicht ausgegebene, verwendete und zurückgegebene oder anderweitig nachgewiesene Etiketten, um unerklärliche Verluste oder Verwechslungen aufzudecken. 21 CFR 211.125 sieht eine spezielle Ausnahmeregelung zur Abstimmung für bestimmte geschnittene oder gerollte Etiketten vor, wenn die erforderlichen Bedingungen für eine 100-prozentige Prüfung erfüllt sind; sie hebt die anderen Pflichten zur Etikettenkontrolle nicht auf.
Ein Bildverarbeitungssystem ist nützlich, wenn der Defekt zuverlässig erkannt werden kann – zum Beispiel ein fehlendes Etikett, ein nicht übereinstimmender Produktcode oder ein fehlgeschlagener Data Matrix. Es kann kein Artwork genehmigen, keine alten Materialien räumen und keine Qualitätsprüfung ersetzen. GMP schreibt keine universelle Kameraanordnung vor.
Die Auswahl der Ausrüstung beginnt mit den Verpackungsrisiken. Eine pharmazeutische Etikettiermaschine bringt ein Etikett auf dem Behälter an; ein Codiersystem fügt variable Informationen hinzu; ein Inspektionssystem prüft definierte Merkmale; und eine Kartoniermaschine führt die finalen Komponenten zusammen. Der weite Begriff „Pharma-Etikettiermaschine“ verschleiert diese Unterschiede.
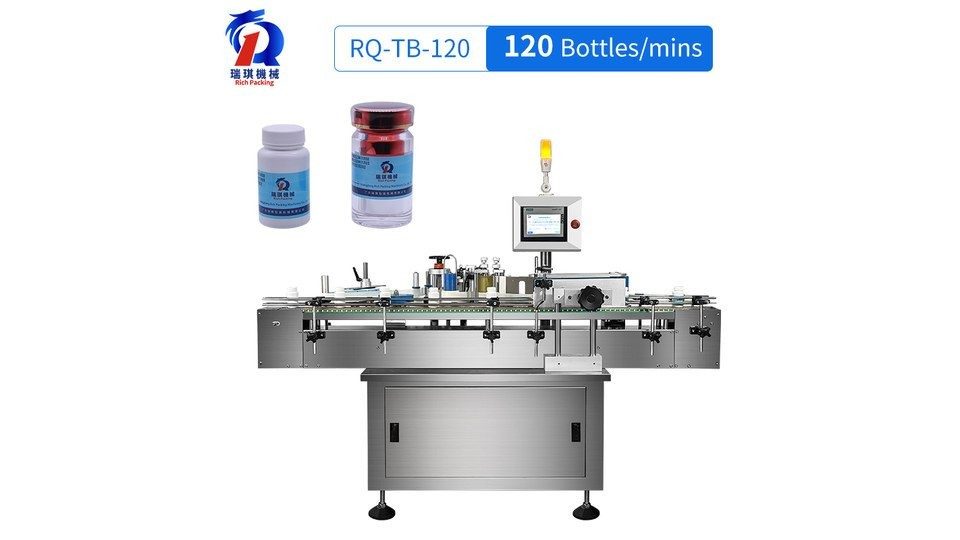
Ein Chargencodierer oder eine pharmazeutische Etikettendruckmaschine kann vorgedruckte Etiketten, Kartonschachteln, Folien oder Verbundfolien markieren. Wählen Sie aus zwischen:
TIJ eignet sich möglicherweise für einen Karton, während TTO für kompatible Folie geeignet ist. Keine Methode ist von Natur aus „GMP-konformer“; testen Sie das tatsächliche Substrat, die Geschwindigkeit und die Druckqualität.
Ein Vision-Inspektionssystem kann das Vorhandensein des Etiketts, die Grafikidentität, OCR/OCV von Chargentext oder den Inhalt von Barcodes / Data Matrix prüfen. Ein einfacher Barcodeleser sagt Ihnen, ob er ein Symbol decodieren kann; ein Barcode-Prüfsystem kann die relevante Qualität des gedruckten Codes anhand eines spezifizierten Standards bewerten. Beide hängen von korrekten Inspektionsrezepturen ab.
Ein Alarm ohne bestätigte Ausscheidung kann einen schlechten Karton im angenommenen Ausgang belassen. Definieren Sie in einer integrierten Blisterkartonierlinie oder pharmazeutischen Flaschenverpackungslinie den Inspektionsort, die Ausscheidungsverfolgung, die Schlechtpackungsabtrennung und die Aufzeichnungen vor der Genehmigung der Konfiguration.
Eine klare User Requirement Specification (URS) sollte Produkte, Märkte, erforderliche Prüfungen, Umrüstungen und Qualitätsaufzeichnungen aufführen. Rich Packing kann mögliche Etikettierungs-, Codierungs-, Blisterverpackungs- und automatische Kartoniermaschinen- Konfigurationen anhand dieser Anforderungen überprüfen. Der pharmazeutische Hersteller bleibt für die genehmigte Etikettierung und Konformität verantwortlich.
Verfolgen Sie jede Packung von der genehmigten Grafik bis zur Annahme oder Ablehnung. Bewahren Sie die Verknüpfung zwischen ihrer Identität, den gedruckten Daten und den Komponenten auf, damit Fehler vor der Freigabe erkannt werden.
Es handelt sich um markt- und produktspezifische Vorschriften darüber, was auf der Arzneimittelkennzeichnung stehen muss, wo sie erscheint und wie sie präsentiert und kontrolliert wird. Die Anforderungen können Flaschen, Blisterpackungen, Faltschachteln, Packungsbeilagen und Fachinformationen umfassen.
Zu den üblichen Angaben gehören Arzneimittelname, Stärke, Darreichungsform, Packungsinhalt, Warnhinweise, Chargennummer und Verfallsdatum. Die genauen erforderlichen Angaben hängen vom Arzneimittel, Markt und der Verpackungsstufe ab; es gibt keine universelle Feldliste.
Relevante US-Vorschriften umfassen 21 CFR Part 201 für die Arzneimittelkennzeichnung und Part 211 für Verpackungs- und Kennzeichnungskontrollen. Verschreibungspflichtige Arzneimittelinformationen und OTC-Arzneimittelinformationen (Drug Facts) haben unterschiedliche Formate und Anforderungen.
Die meisten US-OTC-Produkte verwenden ein standardisiertes Drug-Facts-Feld gemäß 21 CFR 201.66. Verschreibungspflichtige Arzneimittel folgen einem eigenen Fachinformationsrahmen sowie produktspezifischen Behältnis- und Faltschachtelanforderungen.
Die Richtlinie 2001/83/EG legt Angaben für die Umhüllung und die unmittelbare Verpackung sowie Anforderungen an Packungsbeilage, Aufmachung und Sprache fest. Artikel 55 sieht begrenzte Angaben für qualifizierende Blisterpackungen und bestimmte kleine Behältnisse vor.
Für einen EU-Blister, der in einer Umverpackung enthalten ist, legt Artikel 55 Absatz 2 Mindestangaben fest, darunter Arzneimittelname, Inhaber der Genehmigung für das Inverkehrbringen, Verfallsdatum und Chargennummer. Andere Packungskonfigurationen erfordern eine eigene Bewertung.
Nein. Die Anforderungen an EU-Identifikationsmerkmale und US-DSCSA-Identifikatoren haben definierte Produktbereiche und Ausnahmen. Sie unterscheiden sich von der Barcode-Regel Part 201 der FDA.
Typische Ursachen sind übrig gebliebene Materialien nach einem Rüsten, falsche Layout-Revisionen, falsche Sprachen für Packungsbeilagen, falsch eingegebene Chargen- oder Verfallsdaten sowie zurückgewiesene Packungen, die in die akzeptierte Ausgabe zurückkehren. Wirksame Kontrollen setzen an jedem Fehlerpunkt an.
Es gibt keine allgemeine Regel, die eine Kamera an jeder pharmazeutischen Verpackungslinie vorschreibt. GMP erfordert eine angemessene Inspektion und die Vermeidung von Verwechslungen; automatisierte Sichtprüfung ist ein mögliches Kontrollmittel.
Keine Maschine allein gewährleistet die Einhaltung. Etikettierer, Codierer, Lesegeräte und Kartoniermaschinen unterstützen den Prozess, aber genaue genehmigte Inhalte, Qualifizierung, geschulte Bediener, dokumentierte Verfahren und Qualitätsprüfung bleiben unerlässlich.
1. US eCFR — 21 CFR Part 201: Arzneimittelkennzeichnung und 21 CFR Part 211: GMP.
2. EUR-Lex — Directive 2001/83/EC.
3. EUR-Lex — Delegierte Verordnung (EU) 2016/161 der Kommission.
4. EMA — Vorlagen für die Produktinformationen für Humanarzneimittel (QRD).
5. Europäische Kommission — EudraLex Band 4 GMP-Leitlinien.
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.
Email : manager@richpacking.cn
Building D, No. 226, Beishan Qiaotou Street, Haizhu District, Guangzhou City, Guangdong Province, China


 IPv6-Netzwerk unterstützt