




 Zuhause
 Produkte
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.

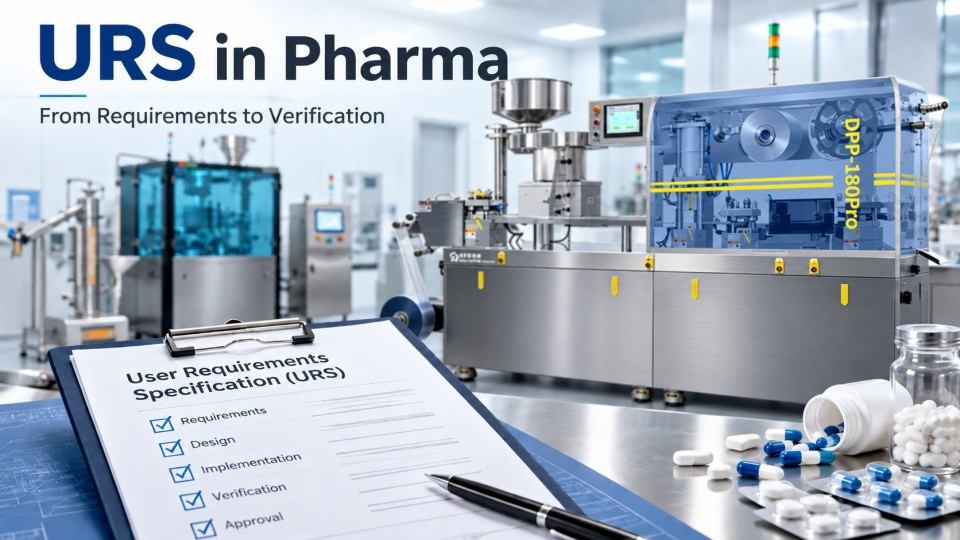
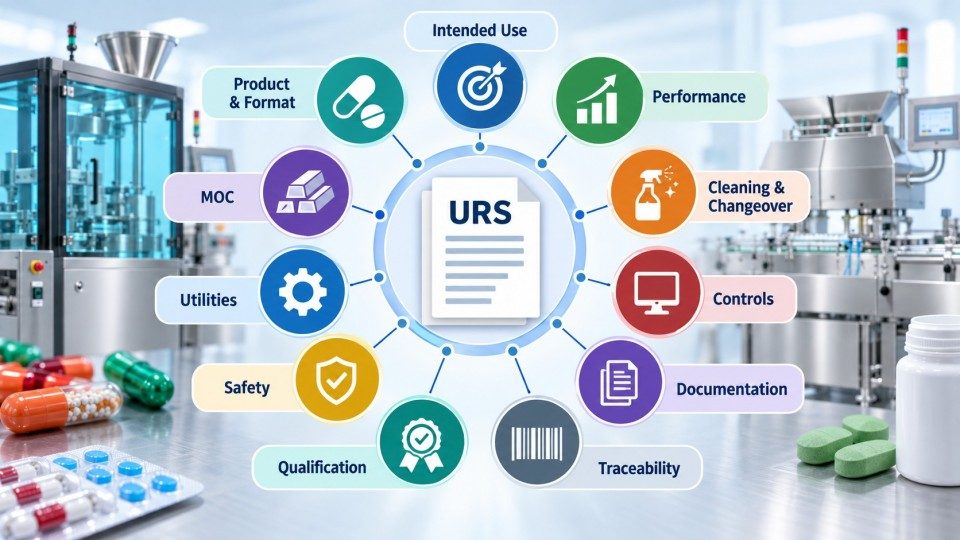
Ein Lastenheft (URS) definiert, was ein pharmazeutischer Hersteller von einer Maschine, einer Produktionslinie, einem Versorgungsmedium oder einem System erwartet, bevor die endgültige Auswahl der Ausrüstung erfolgt. Ein nützliches Lastenheft verbindet den Verwendungszweck, die Produktpalette, die Leistung, die Reinigung, die Umrüstung, die Versorgungsmedien, die Steuerung, die Dokumentation, die Schnittstellen, die Wartung und Abnahmekriterien mit dem tatsächlichen Prozess.
Eine Anfrage wie „automatische Blisterverpackungsmaschine, hohe Geschwindigkeit, GMP-konform“ lässt noch große Lücken. Der Lieferant kennt noch nicht die Tabletten- oder Kapselpalette, die Form- und Deckfolienmaterialien, die Blisterabmessungen, den Ausstoß unter definierten Bedingungen, die Inspektionsfunktionen, den Umrüstumfang, die verfügbaren Versorgungsmedien, die Schnittstelle zur Kartoniermaschine oder die Qualifizierungsunterlagen.
Wenn diese Punkte undefiniert bleiben, können Lieferanten unterschiedliche technische Annahmen zugrunde legen. Das Ergebnis ist ein schwierigerer Vergleich, mehr Konstruktionsänderungen, eine unklare FAT-Abnahme und Probleme, die erst während der Installation oder Qualifizierung auftreten.
Ein praxisorientiertes Lastenheft in der Pharmaindustrie gibt daher Produktion, Technik, Qualitätssicherung, Validierung, Instandhaltung, Einkauf und dem Ausrüstungslieferanten eine technische Referenz:
Prozessbedarf → Lastenheft → Lieferantenlösung → Verifizierung
Dieser Leitfaden erklärt, was ein Lastenheft für pharmazeutische Ausrüstung enthalten sollte, wie man testbare Anforderungen schreibt und wie man ein Lastenheft-Beispiel, eine Lastenheft-Vorlage, ein URS-Format und eine URS-Checkliste erstellt, ohne das Dokument in eine technische Konstruktionsspezifikation zu verwandeln.
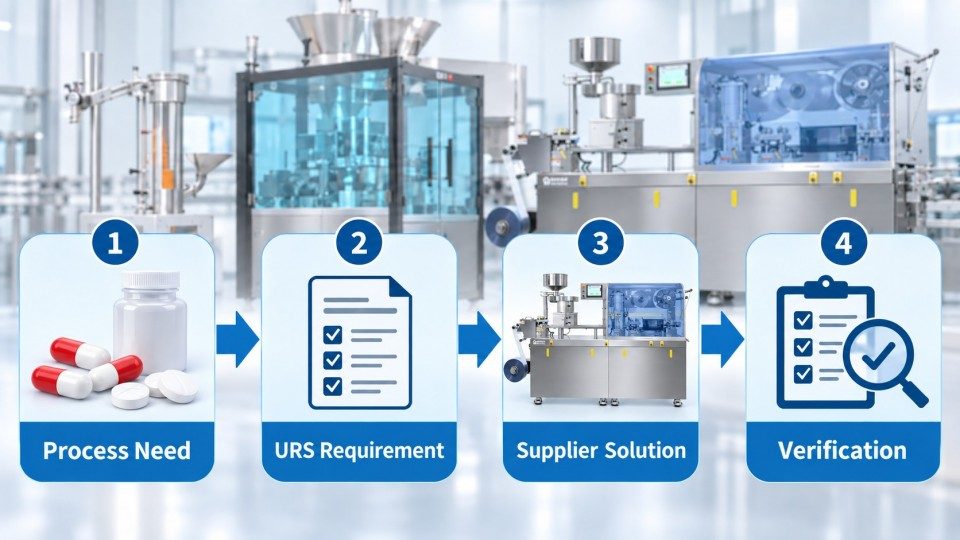 URS-Workflow für pharmazeutische Ausrüstung vom Prozessbedarf bis zur Lieferantenlösung und Verifizierung
Wichtige Erkenntnisse
Ein Lastenheft definiert, was der Anwender von einer Maschine, einem System, einer Anlage oder einem Versorgungsmedium für den vorgesehenen Verwendungszweck erwartet.
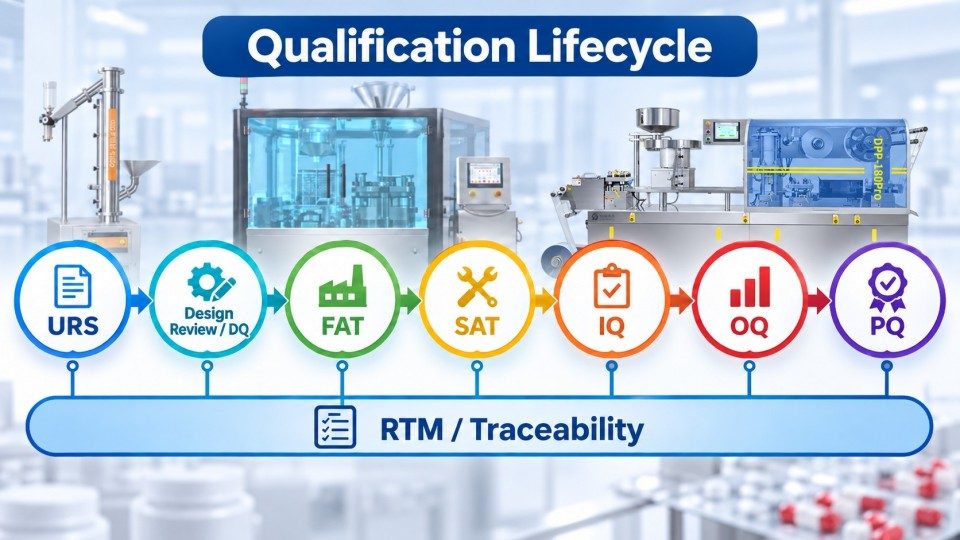
EU GMP Annex 15 platziert das Lastenheft nahe dem Beginn des Qualifizierungslebenszyklus. Es verknüpft das URS mit Funktionsspezifikationen, der Designqualifizierung, FAT/SAT und späteren Qualifizierungsaktivitäten, sofern zutreffend.
Die grundlegende Abgrenzung ist einfach:
|
Dokument |
Hauptfrage |
|
Lastenheft |
Was muss das System erreichen? |
|
Funktionsspezifikation / FRS |
Welche Funktionen erfüllen diesen Bedarf? |
|
Designspezifikation / DS |
Wie wird die Lösung technisch umgesetzt? |
|
Verifizierung / Qualifizierung |
Erfüllt die gelieferte Lösung die genehmigten Anforderungen? |
Diese Abgrenzung verhindert zwei gegensätzliche Probleme: ein Lastenheft, das zu vage für Tests ist, und eines, das unnötigerweise das interne Design des Lieferanten vorgibt.
Zum Beispiel ist „drei Servomotoren verwenden“ hauptsächlich eine Konstruktionsanweisung. Der tatsächliche Bedarf könnte eine stabile Zuführung und Synchronisation über einen definierten Betriebsbereich sein. Der Lieferant sollte normalerweise die technische Lösung wählen, es sei denn, ein Werksstandard – wie eine zugelassene SPS-Familie, eine Liste elektrischer Komponenten, ein Kommunikationsprotokoll, eine Cybersicherheitsregel oder eine Ersatzteilstrategie – macht die Technologie selbst zu einer echten Anwenderanforderung.
Ausrüstungsanfragen beginnen oft mit nur wenigen Details. „Kapselfüllmaschine, Größe 0, 90.000 Kapseln/Stunde“ reicht aus, um eine Diskussion zu beginnen, aber nicht, um Kapselgrößenbereich, Schalentyp, Füllmaterial, Fließverhalten, Zielfüllbereich, Staubabsaugung, Reinigung, Versorgungsmedien, Umrüstung, nachgelagerte Verbindung, FAT-Umfang oder Dokumentation zu definieren.
Die Rolle des Lastenhefts besteht darin, diese frühe Einkaufssprache in eine vereinbarte technische Basis zu überführen, bevor Annahmen des Lieferanten Teil der Maschine werden.
Der genaue Inhalt hängt von der Ausrüstung und dem Risikoprofil ab, aber die meisten URS-Dokumente in der Pharmaindustrie müssen vier Dinge definieren:
was das System handhabt → was es erreichen muss → unter welchen Bedingungen es arbeitet → wie wichtige Anforderungen verifiziert werden
|
Anforderungsbereich |
Was zu definieren ist |
Typische Verifizierung |
|
Bestimmungsgemäßer Gebrauch |
Prozess, Produkt, Darreichungsform, Projektumfang |
URS / Design-Review |
|
Produkt- und Formatbereich |
Größen, physikalische Eigenschaften, Packungsformate, Betriebsbereich |
Muster, Zeichnungen, Produktdaten |
|
Leistung |
Durchsatz, Genauigkeit, Betriebsbereich, Ausschussleistung |
FAT / Leistungstest |
|
Qualität & GMP |
Qualitätsrelevante Anforderungen, Kontaminationskontrollen, anwendbare Risikokontrollen |
DQ / Review / Qualifizierung |
|
Konstruktionswerkstoffe (MOC) |
Produktberührende Materialien, Oberflächenbeschaffenheit, Dichtungen, wo relevant |
Zertifikate / Inspektion |
|
Reinigung & Formatwechsel |
Kontaktteile, Zugang, Demontage, Formatwechsel, Reinigungsbeschränkungen |
Design-Review / FAT |
|
Versorgungsmedien |
Strom, Druckluft, Vakuum, Absaugung, Wasser, Gase |
Technisches Review / SAT |
|
Umgebung |
Temperatur, Luftfeuchtigkeit, Raumbeschränkungen, sofern die Leistung davon abhängt |
Spezifikation / Standortüberprüfung |
|
Steuerungen & Automatisierung |
HMI, Rezepturen, Alarme, Zugriffsebenen, Datenfunktionen |
Funktionstest |
|
Schnittstellen |
Vor- und nachgelagerte Anlagen, Förderhöhe, Signale, Kommunikation |
Design-Review / FAT / SAT |
|
Sicherheit |
Schutzvorrichtungen, Verriegelungen, Not-Aus, Standortanforderungen |
FAT / SAT |
|
Instrumentierung & Kalibrierung |
Kritische Instrumente, Kalibrierungsanforderungen oder Zertifikate |
Dokumentenprüfung / IQ |
|
Wartung |
Zugang, Schmierung, vorbeugende Wartung, Verschleißteile |
Technische Überprüfung / Handbücher |
|
Kritische Ersatzteile, Format-Teile, Verbrauchsmaterialien |
Lieferantenliste / -überprüfung |
|
|
Dokumentation |
Zeichnungen, Handbücher, Zertifikate, Stücklisten, Prüfprotokolle |
Dokumenten-Checkliste |
|
Schulung & Service |
Bediener-/Wartungsschulung, Leistungsumfang |
Schulungs- / Serviceprotokolle |
|
Unterstützung bei der Qualifizierung |
FAT/SAT-Rollen, IQ/OQ Dokumente, Verantwortlichkeiten bei der Ausführung |
Projektplan |
|
Rückverfolgbarkeit |
Anforderungs-IDs, Abnahmemethode, verknüpfter Test oder Nachweis |
Anforderungs-Rückverfolgbarkeitsmatrix |
Eine aussagekräftige Lastenheft-Spezifikation beginnt mit dem Prozess, nicht mit dem Maschinenkatalog.
Definieren Sie bei einer Blisterverpackungsmaschine das Produkt und das Verpackungssystem, bevor Sie die Maschinenkonfiguration auswählen. Definieren Sie bei einer Tablettenpresse den Tablettenbereich, die Werkzeuge, das relevante Formulierungsverhalten, den Ausstoßbereich, die Zuführung und die Prozessanforderungen. Definieren Sie bei einer Zähllinie die tatsächlichen Tabletten, Kapseln, Softgels oder Gummibärchen, da Geometrie, Staub, Transparenz, Reflexionsvermögen und Haftung die Leistung beeinträchtigen können.
Eine Risikobeurteilung hilft dann zu entscheiden, welche Benutzeranforderungen die strengsten Abnahmekriterien verdienen. Qualitäts-, sicherheits- und prozesskritische Anforderungen sollten einer strengeren Verifizierung unterzogen werden als Komfortfunktionen.
Die nützlichste Regel beim Schreiben einer Lastenheft-Spezifikation lautet:
Wenn der Lieferant sagt, dass die Anforderung erfüllt wurde, welcher Nachweis belegt dies?
|
Produktionsbedarf |
Schwache Formulierung |
Bessere URS-Anweisung |
Verifizierung |
|
Höherer Ausstoß |
Hochgeschwindigkeitsmaschine |
Produkt/Format, Zielausstoß und Betriebsbedingungen definieren |
FAT |
|
Stabile Zählung |
Hohe Genauigkeit |
Produkt, Zählung, Geschwindigkeit, Testmethode und Abnahmekriterium definieren |
FAT / PQ, wo relevant |
|
Kürzere Ausfallzeiten |
Schneller Formatwechsel |
Formate, enthaltene Aktivitäten und Zielzeit definieren, falls kritisch |
FAT / SAT |
|
Einfachere Reinigung |
Leicht zu reinigen |
Kontaktteile, Zugang, Ausbau und Reinigungsbeschränkungen definieren |
Designprüfung / FAT |
|
GMP-Eignung |
GMP-konform |
In anwendbare Materialien, Design, Steuerungen, Reinigung, Dokumente und Risikokontrollen unterteilen |
DQ / Prüfung / Qualifizierung |
|
Linienintegration |
Kompatibel mit Kartoniermaschine |
Mechanische Schnittstelle, Geschwindigkeit, Signale, Pufferung und Steuerungsinteraktion definieren |
Designprüfung / SAT |
|
Zuverlässige Wartung |
Wartungsarm |
Zugang, Schmierung, vorbeugende Wartung, Verschleißteile und Serviceerwartungen definieren |
Technische Prüfung |
|
Unterstützung bei der Qualifizierung |
Validierungsdokumente bereitstellen |
Genaue Protokolle, Zertifikate, Zeichnungen, Aufzeichnungen und Verantwortlichkeiten auflisten |
Dokumentenprüfung |
Eine Zahl allein ist nicht automatisch eine gute Anforderung für eine Lastenheft-Spezifikation.
„Ausstoß ≥ 100.000 Kapseln/Stunde“ ist unvollständig, wenn Kapselgröße, Formulierung, Füllbereich, Testbedingungen, zulässige Stillstände und Abnahmemethode nicht definiert sind. Ein Zielwert für den Formatwechsel ist ebenso schwach, sofern der Formatwechsel und die im Test enthaltenen Aktivitäten nicht vereinbart sind.
Weisen Sie bei größeren Projekten wichtigen Anforderungen eindeutige IDs wie URS-PER-001 oder URS-UTL-003 zu.
Diese IDs können in der Lieferantenantwort, der Funktionsspezifikation, der Designspezifikation, dem FAT-Protokoll, der IQ/OQ-Dokumentation und anderen Verifizierungsunterlagen fortgeführt werden.
Eine Anforderungs-Rückverfolgbarkeitsmatrix (RTM) kann Folgendes abbilden:
URS-ID → Funktions-/Designantwort → Risikoklassifizierung → Verifizierungsmethode → Testdokument → Ergebnis/Abweichung
Dies erleichtert das Auffinden von Lücken und verringert die Wahrscheinlichkeit, dass eine kritische Benutzeranforderung zwischen Beschaffung und Qualifizierung verloren geht.
Nicht jede Zeile erfordert die gleiche Kontrolle. Ein praktisches Lastenheft kann zwischen kritischen Anforderungen, verbindlichen Anforderungen und bevorzugten Funktionen unterscheiden.
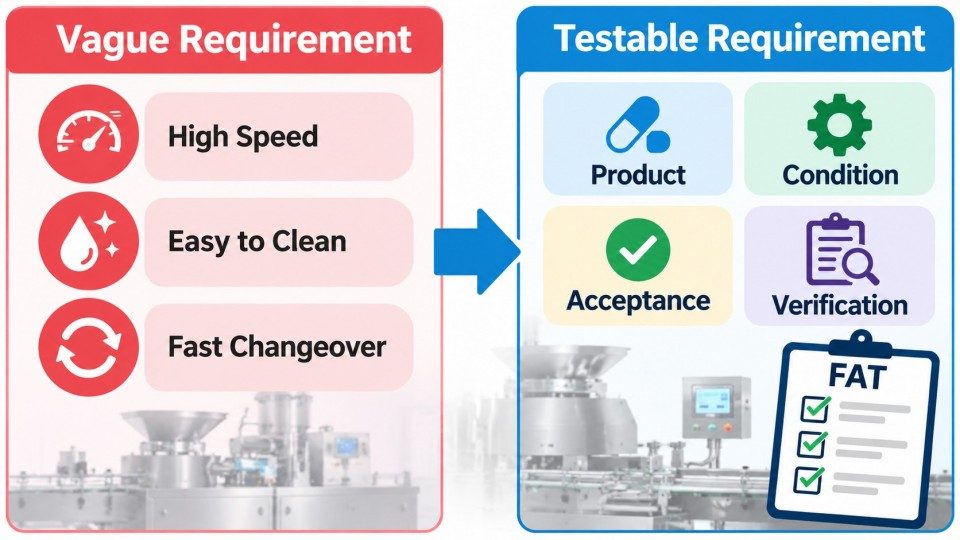 Beispiele für schwache versus testbare Lastenheft-Spezifikationen für pharmazeutische Anlagen
Ein nützliches Beispiel für ein Lastenheft zeigt, was sich je nach Anlagentyp ändert, ohne die Werte eines Werks als universelle Standards darzustellen.
|
Anlage |
Hochwertige URS-Inputs |
|
Kapselgröße, Hüllentyp, Pulver-/Pellet-Eigenschaften, Füllbereich, Ausstoß, Dosieranforderungen, Staubabsaugung, Reinigung, Formatwechsel, Versorgungsmedien |
|
|
Tablettenabmessungen, Werkzeugstandard, Formulierungsverhalten, Ausstoßbereich, Pressanforderungen, Zuführung, Staubabsaugung, Reinigung, Schnittstelle nachgeschalteter Anlagen |
|
|
Produktabmessungen/-verhalten, Flaschenbereich, Zählung pro Flasche, Linienausstoß, Ausschleuselogik, Trockenmittel, Verschließen, Versiegeln, Etikettieren, Kartonieren |
|
|
Produktspektrum, Form-/Deckfolienmaterialien, Blisterlayout, Formtiefe, Ausstoß, Inspektion, Formatwechsel, Kühlung/Versorgungsmedien, Schnittstelle zur Kartoniermaschine |
|
|
Produktzuführung, Kartonabmessungen, Packungsbeilagen/Beipackzettel, Codierung, Erkennung, Ausschleuselogik, Ausstoß, Synchronisation |
|
|
Stickpackmaschine / Siegelrandbeutelmaschine |
Produkteigenschaften, Dosierbereich, Folie, Packungsabmessungen, Versiegelung, Bahnen, Codierung, nachgeschaltete Handhabung |
Eine praktische Vorlage für ein Lastenheft kann in Pharmaprojekten das folgende URS-Format verwenden:
|
Abschnitt |
Inhalt |
|
1. Projekt & Umfang |
Ausrüstung, Verwendungszweck, Standort, Abgrenzungen, Revision |
|
2. Produkt / Prozess |
Produktspektrum, Formulierungs- oder Verpackungseigenschaften |
|
3. Leistung |
Kapazität, Betriebsbereich, Qualitäts- und Leistungserwartungen |
|
4. Formate |
Erforderliche Größen, Formatteile, begründete zukünftige Formate |
|
5. Konstruktion |
Werkstoffe (MOC), Oberflächenbeschaffenheit, Schutzvorrichtungen, geltende Werksstandards |
|
6. Reinigung & Formatwechsel |
Produktberührende Teile, Zugang, Demontage, Reinigungs-/Wechselanforderungen |
|
7. Versorgungsmedien & Umgebung |
Strom, Druckluft, Vakuum, Absaugung, Wasser, Raumbedingungen |
|
8. Steuerung & Integration |
HMI, Rezepturen, Alarme, Daten, Schnittstellen, vor-/nachgeschaltete Anlagen |
|
9. Sicherheit & Instrumentierung |
Verriegelungen, Not-Aus-Funktionen, kritische Instrumente, Kalibrierung |
|
10. Dokumentation & Qualifizierung |
Zeichnungen, Handbücher, Zertifikate, FAT/SAT, IQ/OQ-Unterstützung |
|
11. Wartung & Service |
Präventive Wartung, Schmierung, Ersatzteile, Schulung |
|
12. Abnahme & Rückverfolgbarkeit |
Anforderungs-IDs, Verifizierungsmethode, Abnahmekriterien, Genehmigungen |
Die Vorlage für das Lastenheft sollte einer Revisions- und Änderungskontrolle unterliegen. Technische Klärungen können Anforderungen ändern, aber diese Änderungen sollten sichtbar, geprüft und begründet sein, anstatt stillschweigend zu verschwinden.
Eine gut geschriebene Lastenheft-Spezifikation macht pharmazeutische Maschinen Vergleich von Lieferanten für pharmazeutische Maschinen aussagekräftiger, da jeder Bieter auf denselben Verwendungszweck und Anforderungskatalog reagiert.
Ohne diese Grundlage könnte ein Lieferant Inspektion, Wechselteile, Dokumentation, Inbetriebnahme und Qualifizierungsunterstützung einschließen, während ein anderer nur die Kernmaschine anbietet. Die Preise unterscheiden sich, aber die Leistungsumfänge sind nicht gleichwertig.
Bei der Erstellung eines URS für pharmazeutische Anlagen können Hersteller auch Produktformate, Zielausstoß, Versorgungsmedien, Dokumentation und Anforderungen an die Linienintegration mit einem erfahrenen Anlagenlieferanten prüfen.Rich Packing, ein Hersteller von Pharma- und Verpackungsmaschinen, kann diese Projektanforderungen nutzen, um eine relevantere Maschinenkonfiguration und ein technisches Angebot zu erstellen.
Ein technischer Vergleich sollte daher aufzeigen, ob jede Benutzeranforderung:
erfüllt → erfüllt mit Klärung → erfüllt durch eine alternative Lösung → nicht enthalten ist
|
Phase |
Hauptzweck |
|
Design Review / DQ |
Bestätigung, dass das vorgeschlagene Design die genehmigten Benutzeranforderungen erfüllt |
|
FAT |
Überprüfung ausgewählter Funktionen, Schnittstellen, Dokumentation und Leistung vor dem Versand |
|
SAT |
Bestätigung der anwendbaren Funktionen unter tatsächlichen Standort-Versorgungsbedingungen und Schnittstellen |
|
IQ |
Bestätigung von Installation, Komponenten, Dokumentation und Kalibrierung, wie zutreffend |
|
OQ |
Demonstration des Betriebs über spezifizierte Funktionen und Betriebsbereiche hinweg |
|
PQ |
Demonstration der Leistung unter anwendbaren Prozess-/Produktbedingungen |
|
RTM (Requirements Traceability Matrix) |
Aufzeigen, wo jede kritische Benutzeranforderung adressiert und verifiziert wurde |
EU GMP Annex 15 verbindet das URS mit der DQ und erlaubt eine entsprechende Dokumentenprüfung oder Prüfung beim FAT, sofern dies gerechtfertigt ist. Es erkennt auch an, dass geeignete FAT-Arbeiten nicht automatisch nach der Installation wiederholt werden müssen, wenn Transport und Installation die verifizierte Funktionalität nicht beeinträchtigen können.
Die Lastenheft-Spezifikation unterstützt daher eine risikobasierte Verifizierungsstrategie, anstatt jede Anforderung durch FAT, SAT, IQ, OQ und PQ zu erzwingen.
Inbetriebnahme, Kalibrierung, SOPs, Reinigungsverfahren, vorbeugende Wartung und Bedienerschulung unterstützen den Routinebetrieb, ohne das genehmigte URS zu ersetzen.
Die meisten schwachen URS-Dokumente scheitern aus vorhersehbaren Gründen:
Bevor Sie eine URS für pharmazeutische Anlagen freigeben, verwenden Sie diese URS-Checkliste:
Ja. Technische Klärungen, Risikobewertungen oder Designentwicklungen können Anforderungen aufdecken, die eine Überarbeitung erfordern. Änderungen sollten überprüft, genehmigt, versionskontrolliert und rückverfolgbar sein, damit die endgültige Benutzeranforderungsspezifikation weiterhin den genehmigten Verwendungszweck widerspiegelt.
Nein. Einige Anforderungen lassen sich besser durch Zeichnungen, Zertifikate, Inspektionen, Dokumentenprüfung oder Funktionstests verifizieren. Numerische Kriterien sind nützlich, wenn die Leistung sinnvoll gemessen werden kann, aber das Erzwingen einer Zahl für jede Anforderung kann künstliche Grenzen schaffen.
Ja. Lieferanten können fehlende Informationen identifizieren, die technische Machbarkeit erläutern und Alternativen vorschlagen. Die genehmigte Benutzeranforderungsspezifikation sollte dennoch die Prozess-, Qualitäts-, Standort- und Betriebsanforderungen des pharmazeutischen Herstellers widerspiegeln.
Eine RTM verknüpft genehmigte Benutzeranforderungen mit funktionalen oder designbezogenen Antworten, Risikoklassifizierungen, Verifizierungsdokumenten, Testergebnissen und Abweichungen. Sie ist besonders nützlich für größere oder qualifizierungsintensive Projekte.
Ja, wenn Wartungsstrategie, Verschleißteile, Schmierung, Zugang, Ersatzteilverfügbarkeit oder Lebenszyklusunterstützung die Eignung der Ausrüstung beeinflussen. Diese Anforderungen können Ausfallzeiten und die Gesamtbetriebskosten beeinflussen, auch wenn sie die Produktqualität nicht direkt beeinträchtigen.
Nein. Die Verifizierung sollte auf die Anforderung und deren Risiko abgestimmt sein. Einige Anforderungen werden durch Designprüfungen oder Zertifikate bestätigt; andere gehören in FAT, SAT, IQ, OQ oder PQ. Das Wiederholen identischer Nachweise in jeder Phase erhöht den Arbeitsaufwand, ohne notwendigerweise die Sicherheit zu erhöhen.
Eine starke Benutzeranforderungsspezifikation ist keine lange Wunschliste. Sie ist eine prägnante, rückverfolgbare Definition dessen, was die Ausrüstung tun muss, unter welchen Bedingungen und wie kritische Anforderungen abgenommen werden. Diese Klarheit verbessert den Lieferantenvergleich, reduziert Designannahmen und gibt Inbetriebnahme, FAT/SAT, Qualifizierung, Wartung und zukünftigem Änderungsmanagement eine stärkere technische Grundlage.
Europäische Kommission — EudraLex Band 4, Anhang 15: Qualifizierung und Validierung.
NHS Specialist Pharmacy Service — Erstellung der Benutzeranforderungsspezifikation.
MilliporeSigma — Benutzeranforderungsspezifikation in der Pharmaindustrie.
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.
Email : manager@richpacking.cn
Building D, No. 226, Beishan Qiaotou Street, Haizhu District, Guangzhou City, Guangdong Province, China


 IPv6-Netzwerk unterstützt