




 Zuhause
 Produkte
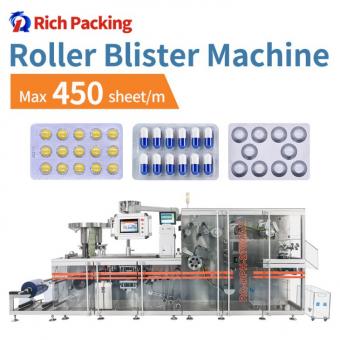
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.

GMP-Anforderungen an pharmazeutische AnlagenDesign von hygienischen Abdeckgeräten, geeignetProduktkontaktmaterialienReinigungsfähigkeit, Wartung und Kalibrierung, Gerätequalifizierung wie DQ, IQ, OQ und PQ, sofern zutreffend,Validierungsdokumentationund die Kontrollmechanismen, die für eine gleichbleibende pharmazeutische Produktion erforderlich sind. Abhängig von der Ausrüstung und dem Zielmarkt benötigen Käufer möglicherweise auch FAT/SAT-Dokumentationen, Dokumentationen zur elektrischen und maschinellen Sicherheit sowie Datenintegritätsfunktionen.CE-Konformität, ATEX-Dokumentation oder andere projektspezifische Nachweise zur Einhaltung der Vorschriften.
FDA CGMP, EU GMP und WHO GMP bieten wichtige regulatorische Rahmenbedingungen, doch kein einzelnes „GMP-Zertifikat“ belegt, dass eine pharmazeutische Maschine für jede Anwendung geeignet ist. Dieser Leitfaden erklärt, worauf Käufer achten sollten.GMP-AusrüstungWelche Dokumentation Lieferanten bereitstellen müssen und was vor Kauf, Werksabnahmeprüfung (FAT), Installation und Qualifizierung vereinbart werden sollte. Die FDA bestätigt, dass sie keine Liste zugelassener Produkte führt.pharmazeutische ProduktionsanlagenDie WHO und die EU-GMP-Leitlinien hingegen ordnen die Eignung und Qualifizierung von Geräten in das umfassendere pharmazeutische Qualitätssystem ein.
Die GMP-Anforderungen an pharmazeutische Anlagen umfassen die Erwartungen an Konstruktion, Steuerung, Wartung, Qualifizierung und Dokumentation, die dazu beitragen sollen, die ordnungsgemäße Funktion pharmazeutischer Maschinen sicherzustellen.oder pharmazeutische Verpackungsmaschine ist suEs ist für den vorgesehenen pharmazeutischen Prozess geeignet und birgt keine unannehmbaren Risiken für die Produktqualität.
In der Praxis wird GMP-konforme Ausrüstung nicht anhand eines einzelnen Merkmals wie beispielsweise der Edelstahlkonstruktion beurteilt. Käufer müssen den gesamten Lebenszyklus der Ausrüstung berücksichtigen – von der Anforderungsspezifikation (URS) und dem Gerätedesign über Reinigung, Kalibrierung, Qualifizierung, Betrieb und Wartung bis hin zu den zugehörigen Dokumentationen.
Zu den Hauptbereichen gehören:
|
GMP-Anforderungsbereich |
Was das für pharmazeutische Ausrüstung bedeutet |
|
Design hygienischer Ausrüstung |
Produktberührende Bereiche sollten zugänglich und leicht zu reinigen sein und so gestaltet sein, dass das Risiko einer Kontamination oder des Produktrückhalts minimiert wird. |
|
Produktberührende Materialien |
Die Materialien müssen für das Produkt, die Prozessbedingungen und die Reinigungsmethode geeignet sein. |
|
Reinigung und Instandhaltung |
Die Ausrüstung sollte festgelegte Reinigungsverfahren, Inspektionen, vorbeugende Wartungsarbeiten und den sicheren Austausch von Verschleißteilen ermöglichen. |
|
Kalibrierung und Steuerung |
Die kritischen Instrumente und Kontrollfunktionen sollten für den Prozess geeignet sein und gegebenenfalls überprüft oder kalibriert werden. |
|
Gerätequalifizierung |
Die Aktivitäten URS, DQ, IQ, OQ und PQ sollten entsprechend der Kritikalität der Ausrüstung und dem Projektumfang definiert werden. |
|
Fett und gesättigt |
Die Werks- und Baustellenabnahmeprüfung kann einen dokumentierten Nachweis dafür liefern, dass die vereinbarten Funktionen und Spezifikationen überprüft wurden. |
|
Validierungsdokumentation |
Lieferanten können Spezifikationen, Testprotokolle, Kalibrierungsaufzeichnungen, Materialaufzeichnungen und die für die Qualifizierung erforderliche IQ/OQ-Unterstützung bereitstellen. |
|
Datenintegrität |
Wenn Geräte GMP-relevante elektronische Datensätze erstellen oder verwalten, können Zugriffskontrolle, Prüfprotokolle und andere Datenintegritätsfunktionen erforderlich sein. |
|
Marktspezifische Compliance |
Die CE-Konformität, die elektrischen Anforderungen, die ATEX- oder andere Sicherheitsanforderungen hängen vom Zielmarkt und der Anwendung ab. |
Für Käufer ist der wichtigste Punkt, dassGMP-KonformitätDer Nachweis erfolgt durch Belege, nicht durch allgemeine Verkaufsaussagen. Ein Lieferant kann Anlagen nach pharmazeutischen Anforderungen konstruieren und technische Dokumentationen, FAT/SAT-Dokumente, Kalibrierungsinformationen und Unterstützung bei der Qualifizierung bereitstellen, die Verantwortung für die Feststellung, ob die Maschine für den vorgesehenen Zweck im Rahmen seines eigenen Qualitätssystems geeignet ist, liegt jedoch weiterhin beim pharmazeutischen Hersteller.
Das ist auch der Grund, warum verschiedene Maschinen unterschiedlich viel Aufmerksamkeit benötigen.TablettenpresseoderKapselfüllmaschinehat Bedenken hinsichtlich des direkten Produktkontakts und der Pulverkontrolle, während einBlisterverpackungsmaschineoderKartoniermaschineDies birgt unterschiedliche Risiken im Zusammenhang mit Verpackungsmaterialien, Etikettierung, Inspektion und Rückverfolgbarkeit. Der GMP-Ansatz sollte sich daher am tatsächlichen Prozess orientieren, anstatt blindlings dieselbe Checkliste auf jede Maschine anzuwenden.
Die praktische Bewertungsreihenfolge ist wie folgt:
Design und Materialien →Reinigung und Instandhaltung→ Qualifizierung und Validierung → Lieferantendokumentation → marktspezifische Konformität → abschließende Käuferprüfung
Im nächsten Abschnitt geht es um die Maschine selbst: die grundlegenden GMP-Anforderungen an die Ausrüstung hinsichtlich Konstruktion, Materialien, Reinigung und Wartung.
Gute GMP-konforme Anlagen beginnen mit einem Design, das auf Produkt und Prozess abgestimmt ist. Die FDA-CGMP-Anforderungen konzentrieren sich auf geeignete Anlagenkonstruktion, Reinigung und Wartung. Produktberührende Oberflächen dürfen nicht mit Stoffen reagieren, diese anreichern oder absorbieren, sodass die Produktqualität beeinträchtigt wird. Die FDA stellt außerdem klar, dass es keine einheitliche Präferenz für ein bestimmtes Konstruktionsmaterial für alle Produktionsanlagen gibt.
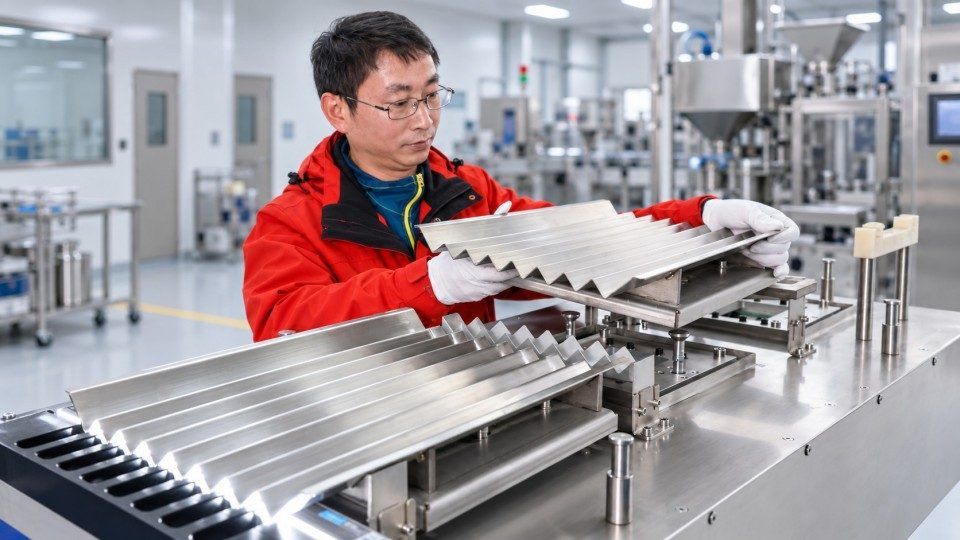 GMP-konforme Konstruktion von pharmazeutischen Anlagen mit reinigbaren, produktberührenden Teilen
Edelstahl ist weit verbreitet.Sed in pharmazeutischen Maschinen, partiInsbesondere im Bereich der produktberührenden Bereiche ist Vorsicht geboten, aber die Angabe „316L Edelstahl“ in einer Spezifikation allein begründet noch keine GMP-Eignung.
Käufer sollten Materialverträglichkeit, Korrosionsbeständigkeit, Oberflächenbeschaffenheit, Schweißnähte, Dichtungen, Schmierstoffe und alle anderen Komponenten, die mit dem Produkt in Berührung kommen können, berücksichtigen. Anforderungen an die Oberflächenbeschaffenheit oder spezifische Materialzertifikate sollten nur dann definiert werden, wenn sie für den jeweiligen Prozess relevant sind, und nicht als universelle Anforderungen für jede pharmazeutische Maschine behandelt werden.
Die physische Konstruktion sollte zudem Bereiche minimieren, in denen sich Pulver, Granulat, Tabletten, Flüssigkeiten oder Reinigungsrückstände ansammeln können. Produktberührende Teile, die regelmäßig gereinigt werden müssen, sollten zugänglich und gegebenenfalls leicht aus- und wieder einbaubar sein.
Die Reinigungsanforderungen sollten der jeweiligen Anlage und dem Kontaminationsrisiko entsprechen. Eine Tablettenpresse für Pulver hat beispielsweise andere Reinigungsanforderungen als eine Sekundärverpackungsmaschine. CIP, automatisierte Reinigung oder eine spezielle Demontagekonstruktion können hilfreich sein, sind aber nicht für jede Maschine zwingend erforderlich.
Die FDA schreibt vor, dass Geräte in angemessenen Abständen gereinigt und gewartet werden müssen, wobei schriftliche Verfahren und Aufzeichnungen diese Tätigkeiten belegen. Auch die WHO betrachtet die Reinigung und Wartung von Geräten als Teil der Aufrechterhaltung eines geeigneten, qualifizierten Zustands der Geräte.
Kritische Messgeräte benötigen zudem eine geeignete Kalibrierstrategie. Käufer sollten daher bei der Beschaffung nicht nur die Leistung der Maschine bei der Werksabnahmeprüfung (FAT) prüfen, sondern auch, wie sie über Jahre hinweg gereinigt, inspiziert, kalibriert und gewartet wird.
Qualifizierung von pharmazeutischen GerätenSie liefert dokumentierte Nachweise dafür, dass die Ausrüstung für ihren vorgesehenen Zweck konstruiert, installiert und betrieben wurde. In der pharmazeutischen Praxis folgt die Gerätequalifizierung in der Regel einem Lebenszyklus und beginnt nicht erst mit der Anlieferung der Maschine im Werk.
Anhang 15 der EU-GMP-Richtlinien leitet diesen Lebenszyklus mit der Anforderungsspezifikation (URS) ein. Die URS definiert die Anforderungen an das Gerät, während die Designqualifizierung (DQ) überprüft, ob der vorgeschlagene Entwurf diese Anforderungen erfüllt.
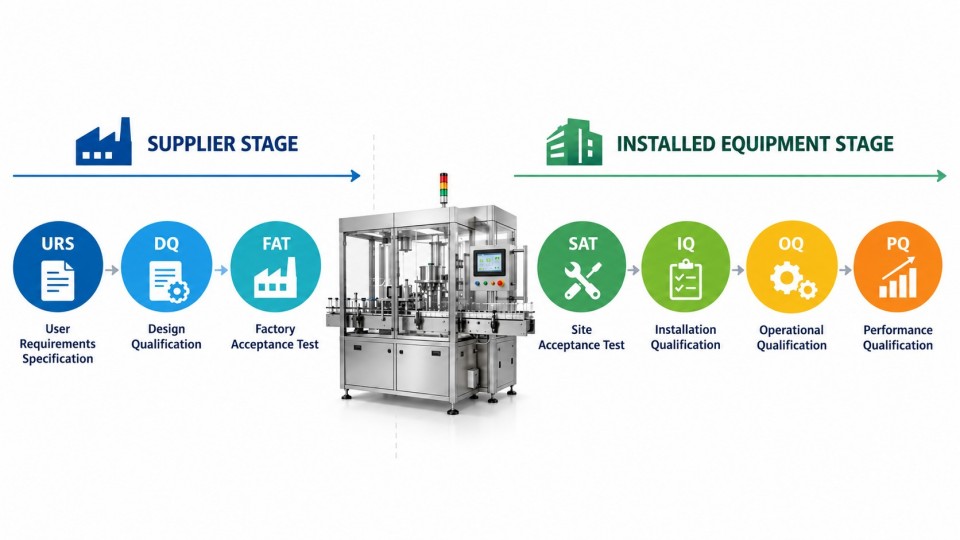 Qualifizierungslebenszyklus für pharmazeutische Anlagen von URS und DQ bis hin zu FAT, SAT, IQ, OQ und PQ
Ein Werksabnahmetest (FAT) bietet die Möglichkeit, die vereinbarten Maschinenfunktionen, Spezifikationen, Alarme, Steuerungen und Dokumentationen vor dem Versand beim Lieferanten zu überprüfen. Ein Standortabnahmetest (SAT) kann dann nach der Lieferung die entsprechenden Funktionen bestätigen.
Fett und gesättigtsind nicht einfach andere Bezeichnungen für IQ und OQ. Anhang 15 der EU-GMP-Richtlinien erlaubt jedoch die Prüfung geeigneter Dokumente und bestimmter FAT-Tests zur Unterstützung einer späteren Qualifizierung ohne unnötige Wiederholungen, sofern dies gerechtfertigt ist und Transport oder Installation die getestete Funktionalität nicht beeinträchtigt haben.
Die Installationsqualifizierung (IQ) bestätigt, dass das installierte System den genehmigten Zeichnungen, Spezifikationen und vordefinierten Anforderungen entspricht. Anhang 15 nennt Bereiche wie Lieferantenanweisungen, Wartungsanforderungen, Instrumentenkalibrierung und Konstruktionsmaterialien als relevante IQ-Kriterien.
Die Funktionsqualifizierung (OQ) belegt, dass die installierte Ausrüstung über definierte Betriebsbereiche hinweg wie vorgesehen funktioniert, einschließlich geeigneter Belastungs- oder Grenzwertprüfungen.
Die Leistungsqualifizierung (PQ) geht noch einen Schritt weiter, indem sie eine effektive und reproduzierbare Leistung unter Bedingungen nachweist, die dem vorgesehenen Prozess entsprechen. Da die PQ stark vom Produkt, Prozess und Produktionsstandort abhängt, kann der Anlagenlieferant sie zwar unterstützen, sollte aber kein generisches PQ-Zertifikat als Beweis dafür vorlegen, dass jeder Kundenprozess bereits validiert wurde.
Dieser Abschnitt fasst die Gerätevalidierung bewusst zusammen und stellt keine weitere vollständige IQ/OQ/PQ-Anleitung dar. Käufer sollten die Qualifizierungsverantwortlichkeiten des Lieferanten vor der Bestellung festlegen und ein spezielles IQ/OQ/PQ-Validierungsverfahren für die detaillierte Durchführungsstrategie anwenden.
Eine aussagekräftige GMP-Dokumentation bildet die Grundlage für die nachvollziehbare Dokumentation von Gerätekonstruktion, -prüfung und -qualifizierung. Käufer sollten die benötigten Lieferantendokumente frühzeitig definieren – idealerweise bereits bei der Anforderungsanalyse, Angebotsanfrage oder Bestellprüfung – anstatt fehlende Dokumente erst nach der Werksabnahmeprüfung (FAT) anzufordern.
Ein praktisches Dokumentationspaket für pharmazeutische Ausrüstung kann Folgendes umfassen:
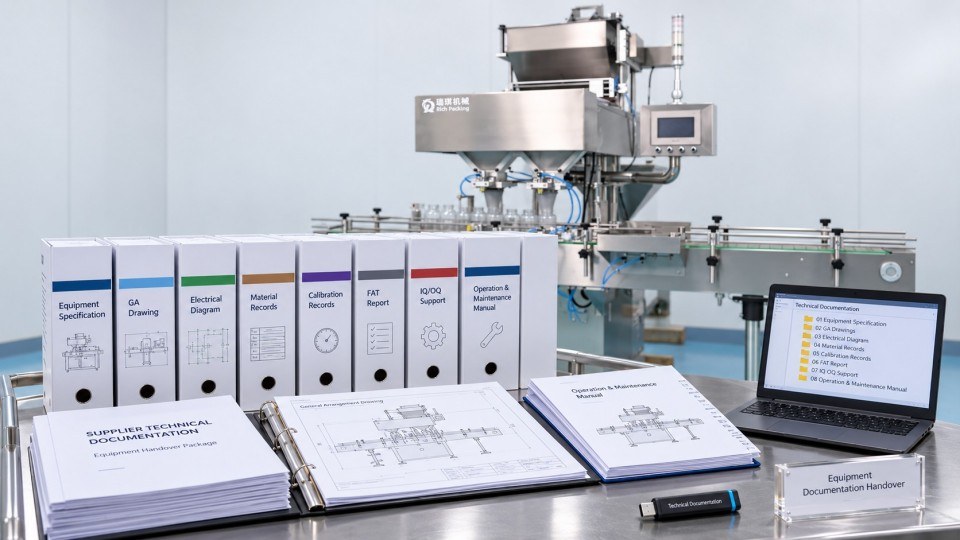 Dokumentationspaket für pharmazeutische Anlagen einschließlich FAT-Kalibrierung und IQ/OQ-Protokollen
|
Dokumentengruppe |
Typische Leistungen des Lieferanten |
|
Technische Dokumentation |
Gerätespezifikation, Übersichts-/Layoutzeichnungen, elektrische und pneumatische Schaltpläne, Versorgungsanforderungen, Betriebs- und Wartungshandbücher |
|
Materialdokumentation |
Produktberührende Materialaufzeichnungen, Zertifikate oder Informationen zur Oberflächenbeschaffenheit, sofern angegeben |
|
Kalibrierungsdokumentation |
Geräteliste und Kalibrierungszertifikate oder -aufzeichnungen für die entsprechenden gelieferten Geräte |
|
FAT/SAT-Dokumentation |
Genehmigte Protokolle, Testergebnisse, Berichte und dokumentierte Abweichungen |
|
Qualifikationsdokumentation |
DQ-Unterstützung, IQ/OQ-Protokolle oder -Vorlagen, Testprotokolle und zugehörige IQ/OQ-Dokumentation, sofern im Vertrag enthalten. |
|
Sicherheits- und Konformitätsdokumente |
Anwendbare Erklärungen, Risikodokumentation und marktspezifische Konformitätsnachweise |
Die genaue Dokumentation sollte der Maschine und dem Projekt entsprechen. Eine einfache Sekundärverpackungsmaschine benötigt nicht unbedingt dieselbe Validierungsdokumentation wie ein komplexes Produktionssystem mit mehreren kritischen Instrumenten und computergestützter Steuerung.
Bei größeren Projekten können Käufer diese Liefergegenstände über Lieferantendokumentationsanforderungen (VDR) definieren. Die endgültig genehmigten Dokumente können dann zu einem Lieferantendokumentationspaket oder Übergabepaket (TOP) für die Geräteübergabe zusammengestellt werden.
Eine Unterscheidung ist besonders wichtig: Lieferantendokumente unterstützen zwar die Qualifizierung, ersetzen aber nicht automatisch die eigenen kontrollierten Verfahren oder den Zulassungsprozess des Arzneimittelherstellers. Anhang 15 der EU-GMP-Richtlinien legt fest, dass Validierungsprotokolle und -dokumentationen von Drittanbietern von den zuständigen Mitarbeitern vor Ort auf Eignung und Übereinstimmung mit den internen Verfahren geprüft werden müssen und dass Lieferantenprotokolle zusätzliche Dokumentation oder Tests erfordern können.
Deshalb sollte die Dokumentenliste vor dem Kauf abgestimmt werden. Benötigt das Projekt Materialzertifikate, Kalibrierungsnachweise, FAT-Berichte oder spezifische IQ/OQ-Dokumente, sollten diese Anforderungen im kommerziellen und technischen Leistungsumfang enthalten sein und nicht auf Annahmen beruhen.
Reichhaltige Verpackungkann die Dokumentation und Qualifizierung von pharmazeutischen Geräten gemäß dem vereinbarten Projektumfang unterstützen.
Die Anforderungen an die Einhaltung der Vorschriften für pharmazeutische Ausrüstung sind nicht in allen Zielmärkten einheitlich. GMP regelt die Qualität der pharmazeutischen Herstellung, während Maschinensicherheit, elektrische Konformität, Explosionsschutz und Anforderungen an die elektronische Datenerfassung aus separaten regulatorischen oder technischen Rahmenwerken stammen.
In den Vereinigten Staaten erteilt die FDA keine Genehmigung für einzelne Produktionsmaschinen. Der Anwender ist weiterhin für die Auswahl von Geräten verantwortlich, die die geltenden CGMP-Anforderungen erfüllen. Wenn ein computergestütztes System elektronische Aufzeichnungen erstellt, ändert, pflegt oder übermittelt, die gemäß den FDA-Vorschriften erforderlich sind,21 CFR Teil 11kann relevant werden; es sollte nicht automatisch auf jede HMI oder PLC angewendet werden, nur weil sie auf pharmazeutischen Anlagen installiert ist.
Für Geräte, die auf dem EU-Markt in Verkehr gebracht werden, ist die CE-Konformität unabhängig von der GMP-Qualifizierung. Die Europäische Kommission gibt an, dass Maschinen, die vor dem 20. Januar 2027 auf dem EU-Markt in Verkehr gebracht werden, ab September 2026 weiterhin unter die Maschinenrichtlinie 2006/42/EG fallen, während die Verordnung (EU) 2023/1230 ab diesem Datum verbindlich wird. Käufer mit Projekten im Zeitraum 2026–2027 sollten daher prüfen, welche Rechtsvorschriften zum Zeitpunkt des Inverkehrbringens gelten.
Die ATEX-Dokumentation ist relevant, wenn Geräte für explosionsgefährdete Bereiche bestimmt sind. Weitere Anforderungen an Elektrik, Druck, Sicherheit oder lokale Vorschriften hängen ebenfalls von der Maschine, der Installation und dem Einsatzort ab.
Ein Käufer sollte sich daher fragen:
Welche Anforderungen gelten konkret für diese Maschine, dieses Produkt, diese Anlage und diesen Markt?
Diese Frage ist sinnvoller, als jedes einzelne Zertifikat anzufordern, das bei einem anderen pharmazeutischen Projekt gefunden wurde.
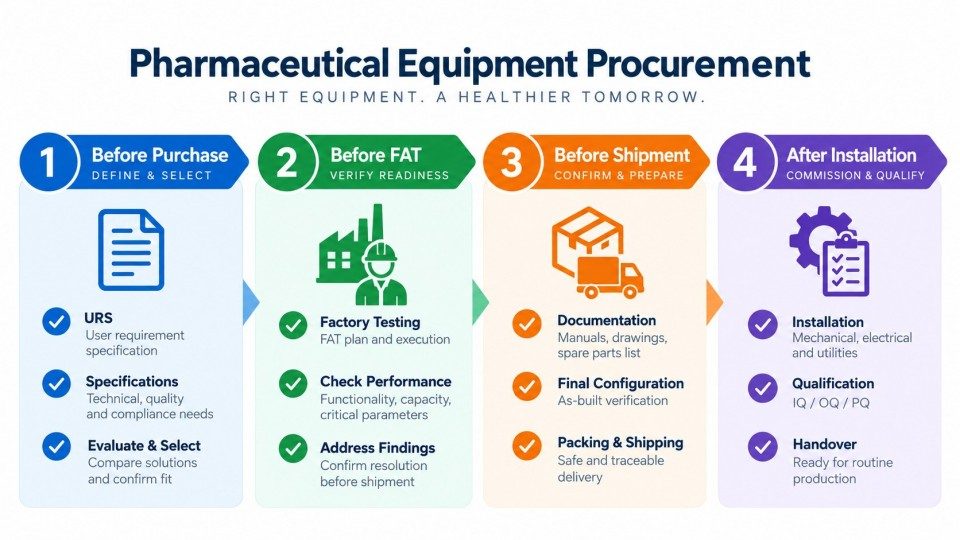
GMP-konforme Ausrüstungscheckliste für die Phasen Kauf, Werkslieferung und Installation
Eine praxisorientierte Checkliste für GMP-konforme Ausrüstung sollte den gesamten Beschaffungszyklus begleiten und nicht erst bei der endgültigen Lieferung erfolgen.
|
Projektphase |
Was der Käufer bestätigen sollte |
|
Vor dem Kauf |
Verwendungszweck, URS, produktberührende Materialien, Reinigungskonzept, Kontrollen, anwendbare Normen, Qualifizierungsumfang und erforderliche Lieferantendokumente |
|
Vor Fett |
Genehmigte Spezifikationen und Zeichnungen, FAT-Protokoll, kritische Instrumente, Kalibrierungsstatus, Materialinformationen, Alarme, Sicherheitsfunktionen und Dokumentenstatus |
|
Vor dem Versand |
FAT-Abschluss, Abweichungsbehebung, endgültige Handbücher und Zeichnungen, Kalibrierungsaufzeichnungen, vereinbarte Zertifikate, Qualifikationsdokumente und Ersatzteilinformationen |
|
Nach der Installation |
SAT (sofern zutreffend), Überprüfung der Versorgungsleitungen und Installationen, aktuelle Dokumentation, Kalibrierungsstatus und Bereitschaft für IQ/OQ |
Die größten Beschaffungsprobleme entstehen oft durch Anforderungen, die nie schriftlich festgehalten wurden. Wenn ein Käufer ein bestimmtes Zertifikat, einen FAT-Test, einen Materialnachweis, eine Softwarefunktion oder ein IQ/OQ-Protokoll erwartet, sollte dies vor Abschluss der Bestellung definiert werden.
Das gleiche Prinzip gilt fürkomplette pharmazeutische ProduktionslinienEine Tablettenpresse, eine Kapselfüllmaschine,ZähllinieBlisterverpackungsmaschine und Kartoniermaschine können zwar in einem Projekt zusammengefasst werden, jedoch können die Anforderungen an Produktkontakt, Reinigung, Steuerung und Qualifizierung je nach Maschine variieren. Die Linie sollte daher sowohl als Einzelanlage als auch als integriertes System bewertet werden, da Schnittstellen die Leistung beeinflussen können.
Für neue Projekte im Bereich der pharmazeutischen Produktion oder Verpackung wenden Sie sich bitte an uns.Reichhaltige Verpackungum die Gerätekonfiguration, den FAT-Umfang und die Dokumentationsanforderungen zu besprechen.
Die GMP-Anforderungen an pharmazeutische Anlagen lassen sich nicht auf eine Edelstahlkonstruktion oder ein einzelnes „GMP-Zertifikat“ reduzieren. Gute GMP-konforme Anlagen zeichnen sich durch geeignete Konstruktion, Reinigungsfreundlichkeit, Wartungsfreundlichkeit, angemessene Kontrollen, Anlagenqualifizierung und zuverlässige Dokumentation aus.
Für Käufer ist es am effektivsten, diese Anforderungen in den URS- und Einkaufsdokumenten vor Produktionsbeginn festzulegen. Dadurch werden FAT, IQ/OQ, die Dokumentenübergabe und die abschließende Standortqualifizierung deutlich vereinfacht – und das Risiko, fehlende Konformitätsnachweise erst nach Auslieferung der Geräte zu entdecken, wird minimiert.
Dazu gehören geeignetes Gerätedesign, produktberührende Materialien, Reinigungsfähigkeit, Wartung, Kalibrierung, Steuerung, Qualifizierung und Dokumentation. Die genauen Anforderungen hängen vom Verwendungszweck des Geräts, dem Prozess und den geltenden regulatorischen Rahmenbedingungen ab.
Es gibt kein allgemeingültiges, von der FDA ausgestelltes „GMP-Zertifikat“ für einzelne pharmazeutische Produktionsmaschinen. Die Eignung von Geräten wird anhand ihrer Konstruktion, ihres Verwendungszwecks, ihrer Kontrollen, ihrer Qualifizierung und der beigefügten Nachweise bewertet.
Die Gerätequalifizierung in der Pharmaindustrie ist der dokumentierte Lebenszyklus, der die Eignung der Geräte für ihren vorgesehenen Zweck nachweist. Sie kann je nach Projekt und Risiko die Aktivitäten URS, DQ, FAT/SAT, IQ, OQ und PQ umfassen.
Typische Dokumente umfassen Spezifikationen, Zeichnungen, Handbücher, FAT/SAT-Protokolle, relevante Material- und Kalibrierungsunterlagen sowie vereinbarte Qualifizierungsdokumente. Die benötigte Dokumentenliste sollte während des Beschaffungsprozesses festgelegt werden, da nicht jedes Projekt das gleiche Paket erfordert.
Nein. Die Qualifizierungsaktivitäten sollten sich an der Strategie für die beabsichtigte Verwendung, die Komplexität der Ausrüstung, das Risiko und die Standortqualifizierung orientieren. Anhang 15 erkennt ausdrücklich an, dass sich Qualifizierungsphasen und -aktivitäten je nach den Gegebenheiten des jeweiligen Projekts unterscheiden können.
Nein. Die CE-Kennzeichnung bescheinigt die Konformität mit den geltenden EU-Produktvorschriften, während GMP die Anforderungen an die pharmazeutische Herstellung und das Qualitätssicherungssystem betrifft. Eine Maschine kann daher EU-Konformitätsdokumente erfordern und zusätzlich eine separate pharmazeutische Qualifizierung am Produktionsstandort benötigen.
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.
Email : manager@richpacking.cn
Building D, No. 226, Beishan Qiaotou Street, Haizhu District, Guangzhou City, Guangdong Province, China


 IPv6-Netzwerk unterstützt